


GxP Dictionary
A0-Value
La norma ENDIN ISO 15883-1 definisce il valore A0 come una misura dell’inattivazione microbica durante la disinfezione con calore umido. Questo valore serve a determinare la quantità di calore umido richiesta nelle lavastrumenti automatiche. Il valore A0 rappresenta il tempo necessario per ottenere una riduzione logaritmica specifica dei microrganismi in base alla temperatura del ciclo di disinfezione.
Principio ALCOA (++)
Il principio ALCOA mira a garantire l’integrità e la qualità dei dati nelle registrazioni. ALCOA significa:
1. Attribuibile - I dati devono essere riconducibili a una fonte o a una persona specifica.
2. Leggibili - I dati devono essere leggibili e permanenti.
3. Contemporaneo - I dati devono essere registrati al momento dell’attività o dell’osservazione.
4. Originale - I dati devono essere nella loro forma originale, non modificata.
5. Preciso - I dati devono essere esatti e privi di errori.
Il principio ALCOA++ estende il concetto ALCOA originale per tenere conto di ulteriori attributi dell’integrità dei dati in ambienti regolamentati come quello GxP. Questa estensione include altri criteri:
1. Completo - Tutti i dati devono essere completi ed esaustivi.
2. Coerente - I dati devono essere in un formato affidabile e logico.
3. Durable - I dati devono essere conservati nel tempo.
4. Disponibile - I dati devono essere accessibili ogni volta che è necessario.
Annex 1
Since August 2023, the new Annex 1 is effective in a revised version, with a transition period until 2024. While the basic structure remains the same, the addition of extra subchapters has made the Annex more comprehensive and detailed. The focus is particularly on the production of sterile products to minimize the risk of microbiological, particulate, and pyrogenic contamination. Additionally, the new Annex 1 serves as a guide for the best possible protection of sterile products.
API - Principio attivo farmaceutico
Un principio attivo farmaceutico (API) è la principale sostanza farmacologicamente attiva di un medicinale che produce l’effetto terapeutico desiderato. Gli API sono composti chimici altamente puri, prodotti secondo rigorosi processi di fabbricazione al fine di garantirne la qualità, la sicurezza e l’efficacia. Sono spesso combinati con eccipienti nei medicinali per migliorare la forma farmaceutica e la stabilità del prodotto finale.
APR - Revisione annuale del prodotto
La revisione annuale dei prodotti (APR) richiesta dalla FDA è un processo obbligatorio volto a garantire la qualità dei prodotti farmaceutici fabbricati o importati negli Stati Uniti. L’APR comporta una revisione retrospettiva e sistematica di tutti i lotti, i processi di produzione, le non conformità, i reclami, nonché di qualsiasi modifica apportata alle procedure di fabbricazione e ai metodi di controllo nel corso dell’anno in esame.
Audit
In un contesto GxP, per audit si intende un esame sistematico e indipendente condotto in loco al fine di verificare che tutti i processi, i sistemi e le procedure siano conformi alle normative e agli standard di qualità applicabili. Gli audit mirano a garantire l’integrità e la qualità dei prodotti, individuando i punti deboli e i rischi e valutando l’efficacia delle misure di controllo della qualità. Gli audit possono essere condotti da diversi soggetti, sia interni che esterni, come ad esempio i clienti. Distinta nella terminologia, ma con lo stesso obiettivo di fondo, è l’ispezione, che può essere condotta solo dalle autorità di regolamentazione competenti.
Traccia di audit
Il termine «traccia di audit» indica una registrazione organizzata di tutte le modifiche e le azioni all’interno di un sistema o di un documento. Questa registrazione garantisce l’integrità e la tracciabilità dei dati, elementi essenziali per il rispetto delle norme regolamentari. La traccia di audit consente di chiarire chi ha apportato le modifiche, quando e perché, rendendola uno strumento essenziale per la garanzia della qualità. Con la diffusione della digitalizzazione, questo concetto ha acquisito maggiore importanza in materia di sicurezza e integrità dei dati ed è esplicitamente menzionato in normative quali il 21 CFR Parte 11, ALCOA++ o l’Allegato GMP 11 dell’UE.
Bioburden
Indica il numero totale di microrganismi vitali presenti su una superficie non sterilizzata o nel prodotto.
BP – British Pharmacopoeia
La Farmacopea britannica (BP) è la raccolta ufficiale delle norme mediche del Regno Unito, che fornisce standard completi per garantire la qualità e la sicurezza dei medicinali. Costituisce un importante punto di riferimento per i produttori, i laboratori di analisi e le autorità di regolamentazione.
21 CFR - Codice dei regolamenti federali
Il Codice dei regolamenti federali (CFR) è una raccolta sistematica delle norme generali e permanenti pubblicate nel Federal Register dai dipartimenti e dalle agenzie del governo federale degli Stati Uniti. Il Titolo 21 del CFR è specificamente dedicato alle normative della Food and Drug Administration (FDA) e tratta gli aspetti relativi alla regolamentazione di alimenti e farmaci.
21 CFR Parte 11
La Parte 11 del 21 CFR è un regolamento della Food and Drug Administration (FDA) degli Stati Uniti che definisce i criteri di accettazione dei documenti elettronici e delle firme elettroniche. Essa specifica i requisiti relativi all’integrità, alla sicurezza e alla disponibilità di tali documenti al fine di garantire che siano affidabili quanto i tradizionali documenti cartacei.
di calibrazione
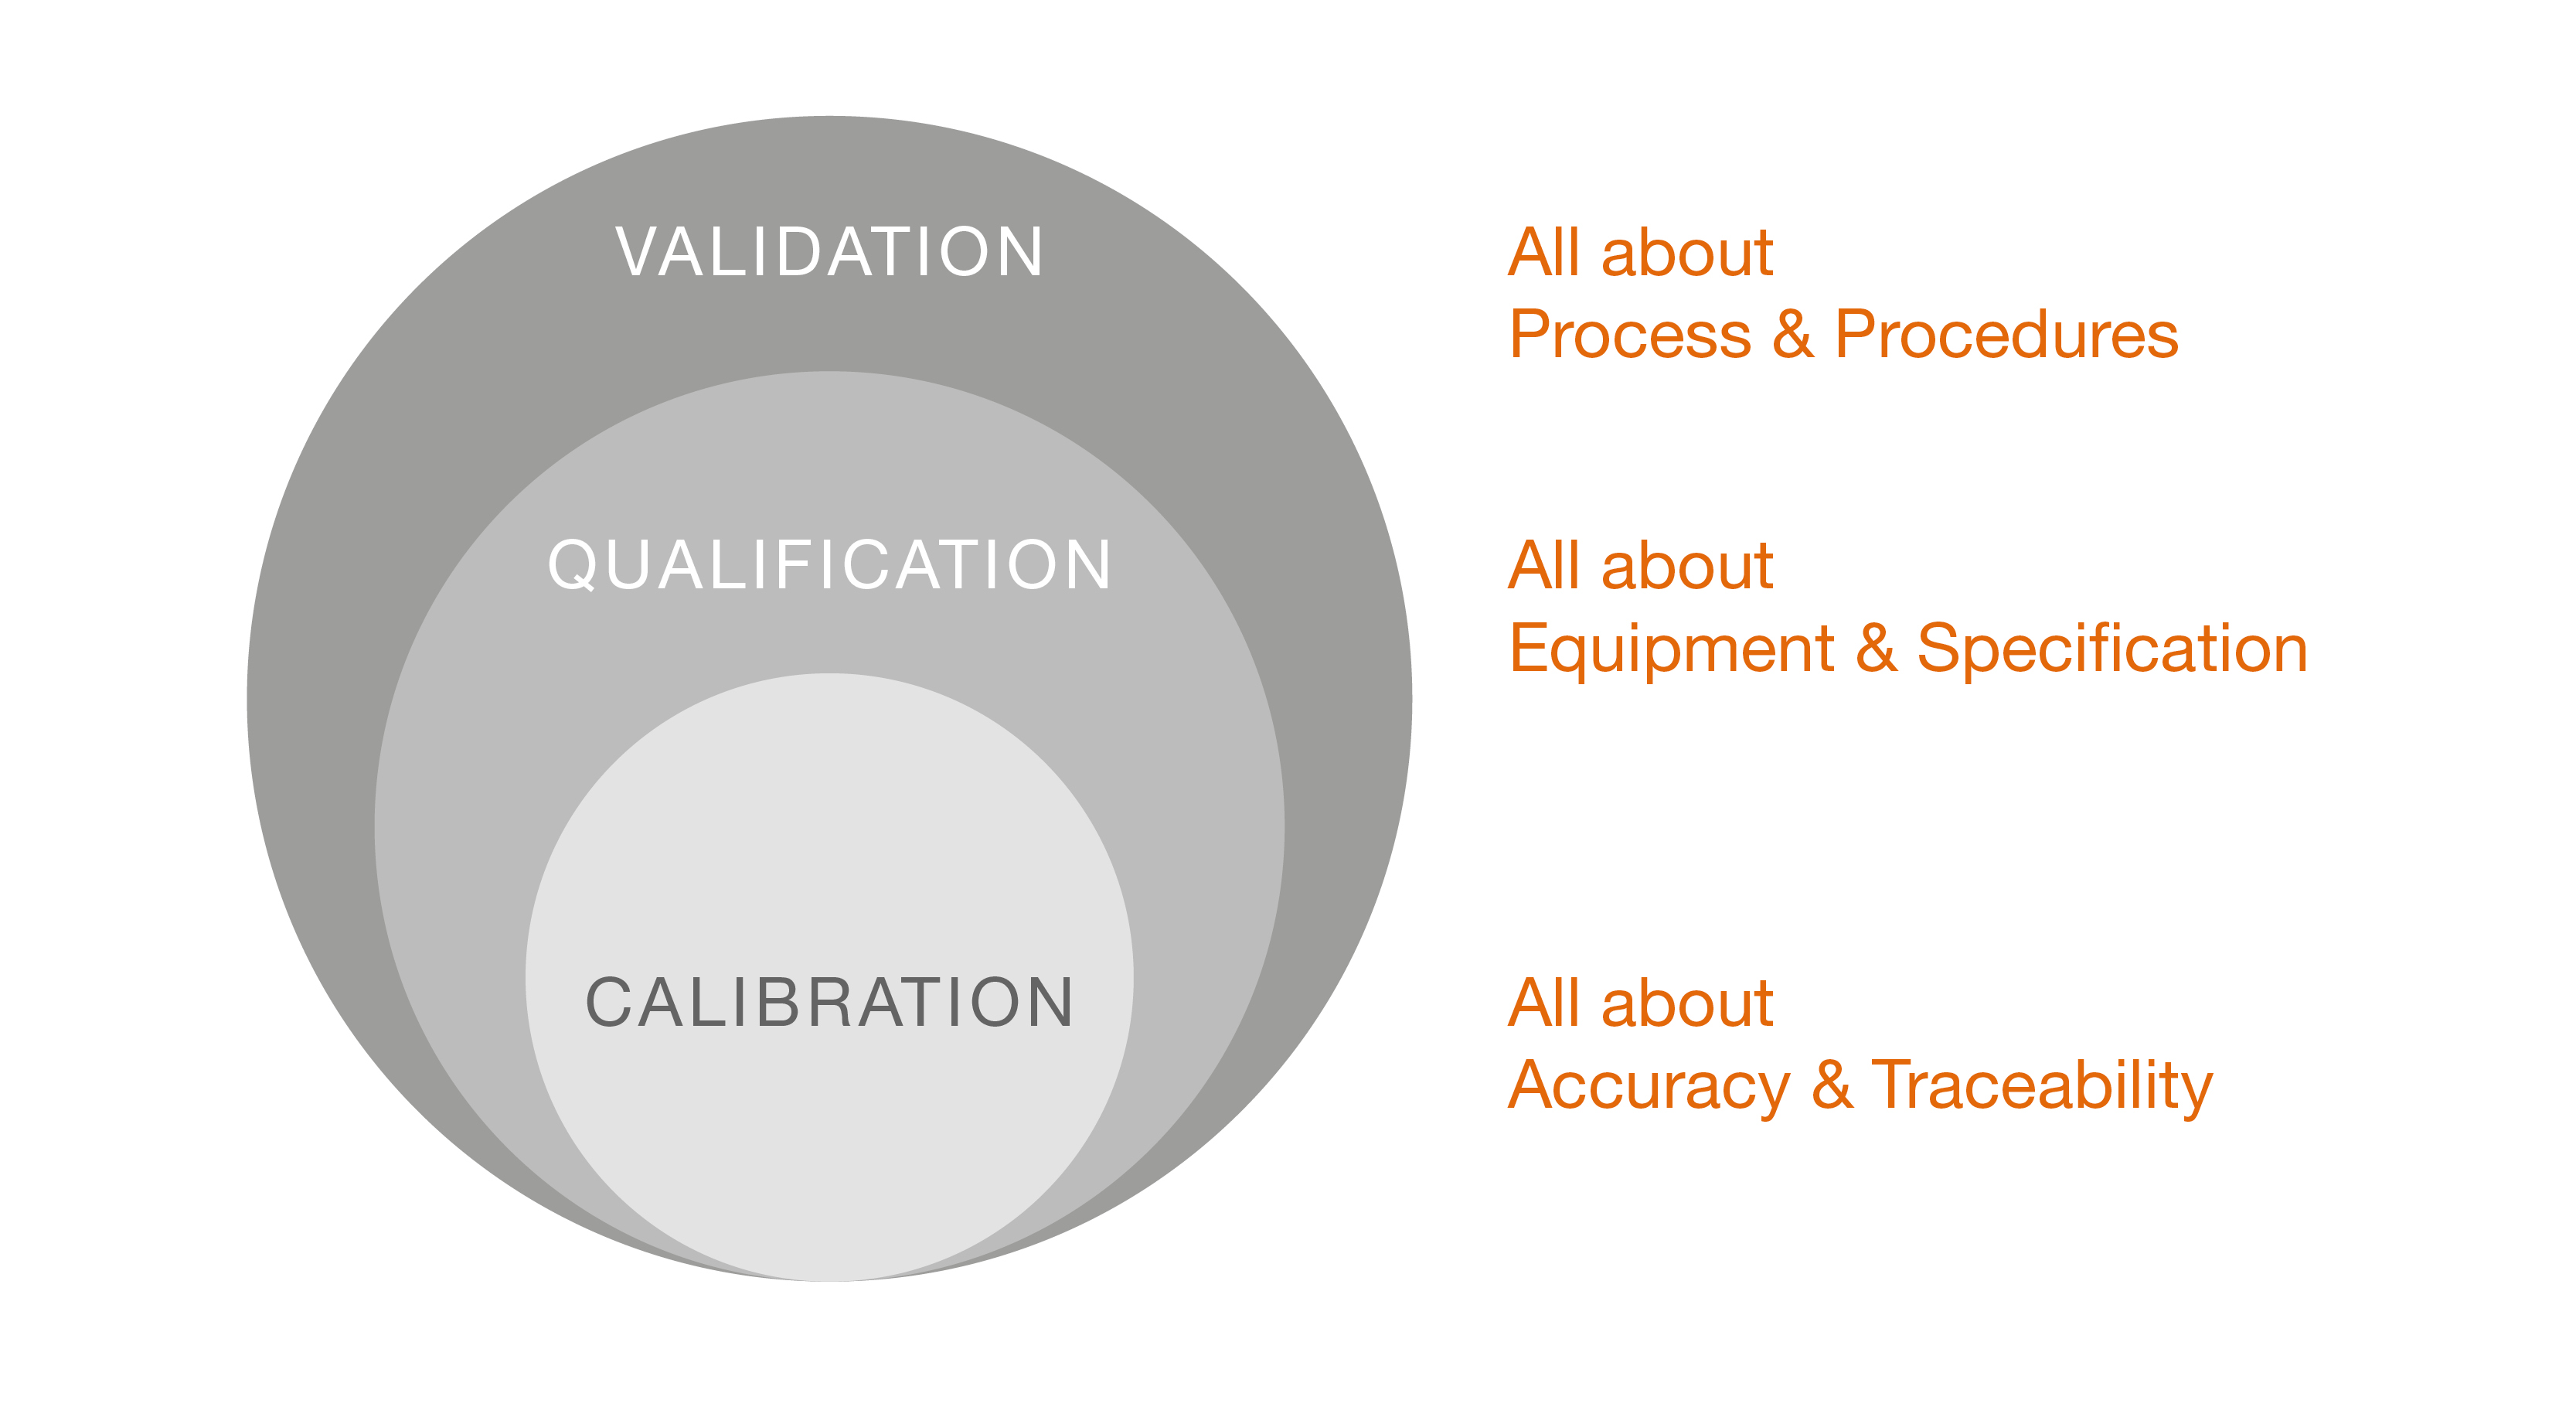
La taratura è il confronto documentato di un dispositivo di misura da tarare con un riferimento tracciabile. Tutti i sensori e i dispositivi di misura devono essere tarati prima di essere utilizzati in uno studio di validazione. I risultati della taratura devono essere documentati. Le incertezze di misura realizzabili devono essere allineate ai requisiti specifici di ciascuna applicazione.
1. Secondo la guida ISO/IEC 99:2007, la taratura è un processo che stabilisce una relazione tra le grandezze di misura e le indicazioni corrispondenti.
2. Taratura = differenza determinata tra il valore misurato e il valore reale (riferimento/campione tracciabile).
3. Regolazione = correzione del valore misurato in direzione del valore reale al fine di ridurre al minimo l’errore di misura e aumentare la precisione.
4. La taratura e l’aggiustamento vengono effettuati per tutta la durata di vita di un sistema, di uno strumento o di un sensore e devono essere eseguiti.
5. Ciò fa parte della qualificazione e della convalida, ma non le sostituisce.
6. Comprende tutti i sensori e le grandezze di misura, gli strumenti o un sistema, e definisce la precisione complessiva dell’intera catena di misura.
7. Si riferisce alle prestazioni e alle caratteristiche dei sensori, dei sistemi di misura e dei software.
8. Comprende metodi generali di metrologia:
1. Definizione del metodo di misura (condizioni ambientali; metodo degli standard richiesti)
2. Creazione di un modello matematico per la valutazione della taratura, compresa la relativa incertezza di misura
3. Esecuzione della taratura
4. Creazione di un certificato di taratura con i dettagli (scostamento determinato, regolazione e incertezza di misura)
9. A seconda del processo/sensore/grandezza di misura, è necessaria una post-taratura senza regolazione per la verifica e la documentazione dopo l'uso.
Protocollo di taratura
Un protocollo di taratura è un documento tecnico che descrive un piano completo o una procedura operativa standard per l’esecuzione della taratura di un dispositivo, uno strumento o un sistema. Esso comprende tutte le fasi e le condizioni necessarie per garantire che l’apparecchio fornisca misurazioni precise e funzioni entro le tolleranze specificate. Un protocollo di taratura stabilisce requisiti specifici di taratura, inclusi i metodi da utilizzare, gli intervalli di taratura, i limiti accettabili e la documentazione necessaria dei risultati.
CAPA - Azioni correttive e preventive
Si tratta di un approccio sistematico che consente di identificare e affrontare le cause profonde delle non conformità e di attuare misure preventive per impedirne il ripetersi. Un solido sistema CAPA (Azioni correttive e preventive) comprende l’analisi delle cause profonde, l’attuazione di azioni correttive, la valutazione dell’efficacia di tali azioni e, naturalmente, una documentazione completa e accompagnata.
CC – Controllo delle modifiche
Il controllo delle modifiche è un processo sistematico e formale che garantisce che tutte le modifiche apportate a prodotti, processi o sistemi siano accuratamente pianificate, valutate e documentate. L’obiettivo principale del controllo delle modifiche nell’ambito delle BPF (buone pratiche di fabbricazione) è preservare l’integrità e la qualità dei prodotti nonostante le modifiche e garantire che tali modifiche rispettino i requisiti normativi.
CFR - Code of Federal Regulations
Raccolta delle norme generali e permanenti emanate dalle agenzie federali degli Stati Uniti. Nei settori farmaceutico e biotecnologico, il 21 CFR riveste un ruolo particolarmente centrale, poiché contiene le normative della Food and Drug Administration (FDA) degli Stati Uniti volte a garantire la sicurezza, l’efficacia e la qualità dei prodotti farmaceutici e dei dispositivi medici.
CFU – Unità formatrice di colonie
L’unità formatrice di colonie (CFU) è un’unità di misura utilizzata in microbiologia per stimare il numero di microrganismi vitali presenti in un campione. Le CFU sono fondamentali per valutare la contaminazione microbiologica di prodotti e materiali. Un’unità formatrice di colonie è definita come un microrganismo vitale, quale un batterio o un fungo, in grado di moltiplicarsi e formare più colonie durante la coltura.
ChP - Farmacopea cinese
La Farmacopea cinese (ChP), nota anche come PPRC, è il compendio ufficiale della Repubblica Popolare Cinese e comprende norme complete relative alla purezza, alla descrizione, ai test, al dosaggio, alle misure di sicurezza, alla conservazione e alla potenza dei medicinali. Svolge un ruolo cruciale nel garantire la qualità dei medicinali in Cina, proprio come la Farmacopea europea in Europa e l’USP negli Stati Uniti.
CIP – Clean in Place
Si tratta di una procedura che consente di pulire le attrezzature e i sistemi di produzione senza smontarli. Il CIP (Cleaning in Place) viene utilizzato nell’industria farmaceutica per pulire, ad esempio, tubazioni, contenitori, sistemi di riempimento o serbatoi. Il metodo consiste in una combinazione di risciacquo, pulizia e disinfezione con vari agenti detergenti. Spesso, la sterilizzazione viene poi effettuata utilizzando il cosiddetto SIP (Steam in Place).
Catena del freddo
Una catena del freddo è un processo di approvvigionamento a temperatura controllata in cui prodotti sensibili alla temperatura, quali alimenti, prodotti farmaceutici, sostanze chimiche e materiali biologici, vengono trasportati e conservati entro un intervallo di temperatura specificato lungo l’intera catena di approvvigionamento. L’obiettivo è garantire la qualità, la sicurezza e l’efficacia di questi prodotti rispettando rigorosamente i requisiti di temperatura specificati. La catena del freddo comprende l’intero processo, dalla produzione allo stoccaggio, al trasporto e alla distribuzione fino al consumatore finale.
Nel settore farmaceutico, ciò include i medicinali, i principi attivi farmaceutici (API), i vaccini e le sostanze biologiche. Questi prodotti sono molto sensibili alle fluttuazioni di temperatura e qualsiasi deviazione dall’intervallo raccomandato può renderli inefficaci o addirittura pericolosi.
Gestione della catena del freddo
La gestione della catena del freddo indica il controllo e il monitoraggio completi di tutte le fasi di una catena di approvvigionamento a temperatura controllata al fine di garantire l’integrità dei prodotti sensibili alla temperatura, quali alimenti, prodotti farmaceutici e materiali biologici. Ciò comprende l’intero processo, dalla produzione allo stoccaggio e al trasporto, fino alla consegna finale al consumatore finale. Una gestione efficace della catena del freddo garantisce che tali prodotti rimangano efficaci e sicuri e che tutti i requisiti normativi pertinenti siano rispettati.
Conformità
Negli ambienti regolamentati, la conformità si riferisce al rispetto di tutti i requisiti e gli standard legali, etici e normativi pertinenti. In settori quali quello farmaceutico, alimentare e delle tecnologie mediche, ciò significa garantire che tutti i processi, i sistemi e i prodotti siano conformi alle normative stabilite e alle migliori pratiche, al fine di garantire sicurezza, efficacia e qualità. In definitiva, si tratta di garantire la sicurezza dei pazienti.
Convalida concorrente
La validazione concomitante, nota anche come validazione parallela, si svolge parallelamente alla produzione regolare in corso. Il suo obiettivo è valutare le prestazioni e la coerenza del processo di produzione e garantire che i requisiti di qualità e normativi siano sempre rispettati.
CPV - Validazione continua dei processi
La validazione continua dei processi (CPV) garantisce che i processi e i componenti di produzione rimangano sistematicamente entro i limiti di qualità stabiliti ed è considerata la terza fase della validazione dei processi. La CPV mira a mantenere i processi sotto controllo continuo e a preservare gli standard di qualità attraverso un monitoraggio regolare. Una CPV efficace identifica le incongruenze nei processi e consente di intraprendere rapidamente azioni correttive.
CQA - Attributi critici di qualità
Gli attributi critici di qualità (CQA) sono proprietà o caratteristiche fisiche, chimiche, biologiche o microbiologiche specifiche di un prodotto che devono rispettare limiti, intervalli o distribuzioni specificati al fine di garantire il raggiungimento della qualità desiderata. Questi attributi sono essenziali per la produzione e per garantire un livello costante di qualità del prodotto.
CSV – Validazione dei sistemi informatici e del software
La descrizione si riferisce alla convalida dei sistemi informatici (CSV), un processo critico volto a garantire che un sistema o un software informatico funzioni come previsto e senza errori, in particolare in ambienti soggetti alle attuali linee guida sulle buone pratiche di fabbricazione (cGMP). Il processo CSV comprende requisiti quali l’analisi dei rischi, la pianificazione, i test e la convalida, la documentazione e il monitoraggio continuo. Un'adeguata convalida dei sistemi informatizzati è essenziale per garantire la qualità e la conformità.
Valore D
Il valore D, o tempo di riduzione decimale, è il tempo in minuti necessario per ridurre la popolazione microbica del 90%, corrispondente a una riduzione di un log. Nella sterilizzazione a vapore, il valore D misura l’efficacia di abbattimento del processo. È fondamentale per lo sviluppo e la convalida delle procedure di sterilizzazione, poiché garantisce una riduzione della carica microbica senza compromettere l’integrità del prodotto.
Integrità dei dati
L’integrità dei dati si riferisce alla completezza, alla correttezza, alla coerenza e all’accuratezza dei dati durante tutto il loro ciclo di vita. È essenziale per l’affidabilità dei dati utilizzati in settori regolamentati come quello farmaceutico e delle tecnologie mediche. L’integrità dei dati garantisce che i dati siano affidabili e tracciabili, il che è essenziale per la conformità normativa, nonché per la sicurezza e l’efficacia dei prodotti. Si tratta di un elemento chiave del sistema di garanzia della qualità ed è imposta da numerose direttive e norme come fondamento della conformità alla garanzia della qualità.
Specifiche di progettazione
Le specifiche di progettazione si riferiscono a documenti tecnici dettagliati che descrivono i requisiti e le caratteristiche di un sistema o di un prodotto. Esse definiscono come un sistema o un componente debba funzionare per soddisfare determinati standard e requisiti normativi. Queste specifiche fungono da base per lo sviluppo e la convalida dei sistemi, garantendo che tutti gli aspetti rilevanti, quali la funzionalità, la sicurezza e la conformità, siano presi in considerazione.
Deviazione
Nel contesto tecnico farmaceutico, il termine «deviazione» indica uno scostamento rispetto alle norme, alle procedure o alle specifiche stabilite nell’ambito di un processo regolamentato, come la produzione, i test o il controllo di qualità dei prodotti farmaceutici. Le deviazioni possono essere attribuite a errori di processo, errori umani o eventi imprevisti e devono essere documentate, investigate e corrette in modo approfondito e meticoloso al fine di garantire la sicurezza e l’efficacia dei prodotti.
Gestione delle deviazioni
La gestione delle deviazioni indica il processo strutturato che consente di identificare, documentare, indagare e correggere le deviazioni verificatesi durante la produzione, i test o il controllo di qualità dei prodotti farmaceutici. Questo processo è fondamentale per garantire l’integrità e la qualità dei prodotti, nonché la conformità ai requisiti normativi.
La gestione delle deviazioni comprende le seguenti fasi:
1. Rilevamento: identificazione di una deviazione rispetto alla procedura o alle specifiche standard.
2. Documentazione: registrazione scritta della deviazione, compresi i dettagli e i potenziali impatti.
3. Indagine: analisi delle cause della deviazione al fine di determinarne l’origine e le ragioni.
4. Azioni correttive: attuazione di misure volte ad affrontare gli impatti immediati della deviazione.
5. Misure preventive: introduzione di misure volte a prevenire il ripetersi della deviazione.
6. Revisione e chiusura: valutazione dell'efficacia delle azioni intraprese e chiusura formale della deviazione.
Una gestione efficace degli scostamenti è essenziale per mantenere la conformità normativa e migliorare continuamente la qualità dei prodotti.
DMS – Document Management System
A Document Management System (DMS) is a software solution that organizes, stores, and manages electronic documents within a company. It allows users to efficiently create, edit, store, and retrieve documents while simultaneously monitoring access rights and editing logs. In a large organization, DMS helps optimize the flow of information, meet compliance requirements, and enhance collaboration across different business areas. It can manage both structured data, such as reports and policies, and unstructured content, like emails and multimedia, on a central, accessible platform.
DQ - Qualificazione del progetto
La qualificazione del progetto (DQ) è la verifica documentata che i documenti di progettazione creati rispettino i requisiti dell’utente specificati nelle specifiche dei requisiti. Conferma inoltre che tutti i documenti di progettazione necessari all’implementazione siano stati preparati, tenendo conto dei requisiti GMP (leggi, direttive e stato dell’arte).
EMA - Agenzia europea per i medicinali
L’EMA, o Agenzia europea per i medicinali, è un’agenzia dell’Unione europea responsabile della valutazione scientifica, della supervisione e del monitoraggio della sicurezza dei medicinali nell’UE. Svolge un ruolo centrale nell’approvazione di nuovi medicinali al fine di garantire che rispettino elevati standard di qualità, sicurezza ed efficacia. Valutando e monitorando i medicinali all’interno dell’Unione europea (UE) e dello Spazio economico europeo (SEE), l’EMA tutela e promuove la salute delle persone e degli animali.
EP – ovvero Ph.Eur (Farmacopea Europea)
La Farmacopea europea (Ph. Eur.) è la principale fonte di norme ufficiali di qualità per i medicinali e i loro ingredienti in Europa. La Direzione europea per la qualità dei medicinali e dell’assistenza sanitaria (EDQM), una direzione del Consiglio d’Europa, fornisce supporto scientifico e amministrativo alla Farmacopea europea. L’organo direttivo della Farmacopea europea è la Commissione della Farmacopea europea, che elabora e stabilisce le norme.
EU-GMP - Allegato
Nell’ambito delle linee guida dell’UE sulle BPF (Buone pratiche di fabbricazione), gli allegati forniscono documenti complementari che propongono normative e linee guida specifiche per settori particolari delle BPF. Mentre la parte principale delle direttive GMP riguarda i requisiti generali relativi ai processi di produzione e al controllo di qualità nella produzione farmaceutica, gli allegati trattano argomenti specifici o forme specializzate di produzione.
Ciascun allegato si concentra su un argomento specifico diverso, come la produzione di prodotti sterili, le procedure per determinate applicazioni tecnologiche o l’esame di aspetti specifici della qualità. Questi allegati aiutano i produttori a comprendere meglio e a rispondere alle sfide e ai requisiti specifici in vari ambiti. Attualmente sono disponibili gli allegati da 1 a 20.
Allegato 11 delle GMP dell’UE - Sistemi informatizzati
L’allegato è stato rivisto per rispondere al maggiore utilizzo e alla crescente complessità dei sistemi informatizzati impiegati nelle operazioni regolamentate dalle BPF. Tali sistemi comprendono componenti software e hardware che operano in sinergia per svolgere funzioni specifiche. Essi devono essere convalidati e l’infrastruttura informatica deve essere qualificata. Quando le attività manuali vengono sostituite da sistemi informatizzati, la qualità del prodotto, il controllo dei processi e la garanzia della qualità non devono essere compromessi e il rischio complessivo del processo non deve aumentare.
Allegato 15 delle GMP dell’UE – Qualificazione e convalida
Il presente documento fornisce indicazioni sull’interpretazione dei principi delle BPF per i medicinali per uso umano e veterinario conformemente alle direttive 2003/94/CE e 91/412/CEE. Descrive la qualificazione e la convalida di impianti, attrezzature, servizi e processi nella produzione di medicinali e può essere applicato facoltativamente ai principi attivi senza imporre requisiti aggiuntivi. I produttori devono controllare gli aspetti critici lungo l’intero ciclo di vita del prodotto e del processo mediante la qualificazione e la convalida. Le modifiche che incidono sulla qualità del prodotto devono essere documentate e il loro impatto sullo stato di convalida deve essere valutato. I sistemi informatizzati devono essere convalidati conformemente all’Allegato 11, tenendo conto delle linee guida ICH Q8, Q9, Q10 e Q11.
Allegato 20 delle GMP dell’UE – Gestione dei rischi di qualità (QRM)
L’Allegato 20 delle linee guida GMP dell’UE, allineato alla linea guida ICH Q9, fornisce indicazioni per la gestione sistematica dei rischi di qualità (QRM). Contribuisce a garantire la conformità ai requisiti GMP e ad altre norme di qualità fornendo principi e metodi per la gestione formale dei rischi di qualità.
Linee guida GMP dell’UE
La Commissione europea ha stabilito requisiti in materia di garanzia della qualità nei processi e negli ambienti di produzione secondo i principi delle buone pratiche di fabbricazione (BPF) per i medicinali destinati all’uso umano, al fine di garantire la verifica dei processi. Linee guida dettagliate per l’interpretazione di tali principi BPF sono contenute nella Guida alle BPF dell’UE:
1. Guida alle GMP dell’UE Parte I: Guida alle buone pratiche di fabbricazione.
2. Guida GMP dell’UE Parte II: Requisiti di base per i principi attivi utilizzati come materie prime.
3. Guida GMP dell’UE Parte III: Documentazione relativa alle GMP.
4. Guida alle GMP dell’UE, Parte IV: Requisiti GMP per i medicinali per terapie avanzate.
Valore Fo
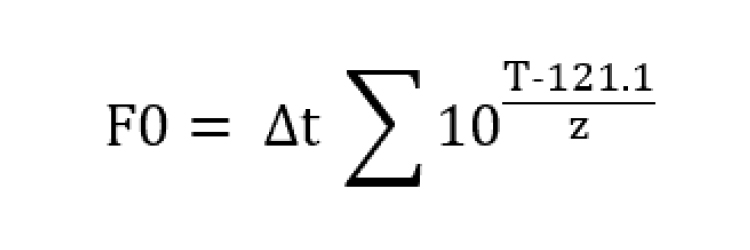
Il valore F0 misura l’efficacia della sterilizzazione a vapore, definita come il tempo in minuti necessario a 121,1 °C per distruggere tutti i microrganismi, tenendo conto di un valore Z specificato. Questo concetto è essenziale per garantire che i processi di sterilizzazione siano rigorosi e coerenti, preservando la sicurezza e l’efficacia dei prodotti, in particolare in settori quali quello farmaceutico e delle tecnologie mediche.
FAT – Test di accettazione in fabbrica
Il test di accettazione in fabbrica (FAT) è un processo di ispezione e approvazione di un prodotto effettuato nello stabilimento del produttore prima della sua consegna al cliente. L'obiettivo del FAT è verificare la funzionalità e la qualità dell'apparecchiatura in condizioni controllate, al fine di garantire che soddisfi i requisiti specificati. Dopo la consegna al cliente, viene generalmente eseguito un test di accettazione in loco (SAT), che verifica il prodotto presso la sede finale del cliente per accertarne la corretta installazione e la prontezza operativa. Questi test rappresentano fasi cruciali nel processo di gestione della qualità al fine di garantire che il prodotto soddisfi i requisiti e funzioni in modo affidabile.
FDA – 482
La FDA può ispezionare uno stabilimento per vari motivi, quali ispezioni di routine, indagini o in risposta a problemi segnalati. All’arrivo in loco, l’ispettore presenterà le proprie credenziali e il modulo di ispezione (modulo FDA 482).
https://www.fda.gov/industry/fda-basics-industry/what-should-i-expect-during-inspection
FDA – 483
Il modulo FDA 483 viene utilizzato per documentare le carenze riscontrate durante un’ispezione della FDA. L’ispettore lo presenta durante la riunione di chiusura dell’ispezione. Una volta emesso, il modulo viene inviato anche all’ufficio distrettuale competente, incaricato di valutare l’ispezione. A seconda della gravità delle carenze riscontrate, come misura normativa successiva può essere inviata una lettera di avvertimento. I documenti FDA 483 emessi vengono inoltre resi pubblici sul sito web della FDA.
https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/inspection-references/inspection-observations
FDA – Food and Drug Administration
La FDA (Food and Drug Administration) è un'agenzia del Dipartimento della Salute e dei Servizi Sociali degli Stati Uniti responsabile della regolamentazione e della supervisione di alimenti, farmaci, dispositivi medici, vaccini, prodotti biologici, cosmetici e prodotti del tabacco. Ciò garantisce che tali prodotti siano sicuri, efficaci e correttamente etichettati. Inoltre, la FDA è responsabile dell’approvazione e del controllo di tali prodotti, nonché delle merci importate che rientrano nella sua giurisdizione.
FDA – Lettera di avvertimento
Una lettera di avvertimento della FDA è una notifica formale della Food and Drug Administration (FDA) degli Stati Uniti inviata alle aziende che hanno violato i requisiti legali o normativi. La lettera evidenzia specifiche violazioni individuate durante un’ispezione o un esame e richiede all’azienda di risolvere tempestivamente i problemi. Ricevere una lettera di questo tipo è grave, poiché il mancato rispetto del termine previsto per correggere le carenze potrebbe comportare il rifiuto dell’approvazione o il blocco totale delle importazioni. Le lettere di avvertimento sono accessibili al pubblico sul sito web della FDA.
https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/compliance-actions-and-activities/warning-letters
Linee guida della FDA per l’industria – Convalida dei processi
La presente linea guida riassume i principi e gli approcci raccomandati dalla FDA per la convalida dei processi nella produzione di medicinali e prodotti biologici destinati all’uso umano e veterinario. Essa integra le migliori pratiche che i produttori possono adottare per convalidare i propri processi produttivi e le allinea al concetto di ciclo di vita del prodotto, nonché alle linee guida esistenti della FDA e dell’ICH.
Valore Fh
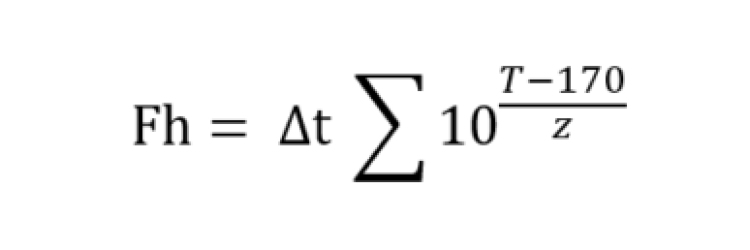
Il valore Fh, spesso denominato fattore di penetrazione del calore nel contesto della sterilizzazione a calore secco, è un parametro importante per valutare l’efficacia e l’efficienza del processo di sterilizzazione. A differenza della sterilizzazione a calore umido, che utilizza generalmente vapore a 121,1 °C, la sterilizzazione a calore secco impiega temperature più elevate. Il valore Fh quantifica il tempo e la temperatura necessari per raggiungere un livello specifico di riduzione microbica in tali condizioni.
FMEA - Analisi dei modi di guasto e dei loro effetti
La FMEA, ovvero l’analisi dei modi di guasto e dei loro effetti (Failure Modes and Effects Analysis), è un metodo sistematico che consente di identificare e valutare i potenziali guasti di un prodotto o di un processo, nonché i loro effetti, prima che si verifichino. Aiuta a identificare i rischi per attuare misure proattive di mitigazione degli stessi. L'analisi valuta la gravità dei potenziali guasti, la probabilità che si verifichino e la loro rilevabilità. Questa metodologia è ampiamente utilizzata nella gestione della qualità, in particolare nei settori che devono soddisfare elevati requisiti di sicurezza e affidabilità.
FMECA - Analisi dei modi di guasto, degli effetti e della criticità
L’approccio metodologico a cui fa riferimento è la FMECA, ovvero l’Analisi dei modi di guasto, degli effetti e della criticità. Questo processo si basa sulla FMEA, identificando non solo i potenziali modi di guasto e i loro effetti, ma anche valutando la criticità di tali modi di guasto. L’analisi della criticità aiuta a classificare i rischi in base alla loro gravità, alla loro frequenza e alla loro rilevabilità, consentendo ai team di mettere in atto strategie di mitigazione dei rischi più mirate ed efficaci.
FTA - Analisi dell’albero dei guasti
è una tecnica metodologica che consente di identificare e analizzare i diversi fattori che possono portare a un evento di guasto specifico in un sistema.
GAMP® – Good Automated Manufacturing Practice
La guida GAMP®, pubblicata per la prima volta nel 1994 dal Pharmaceutical Industry Computer Systems Validation Forum (oggi GAMP® Forum) in collaborazione con l’ISPE®, è diventata uno standard per la validazione dei sistemi informatizzati nell’industria farmaceutica. Sebbene non sia giuridicamente vincolante e siano possibili approcci alternativi alla convalida, costituisce un importante punto di riferimento per i produttori e i fornitori.
Modello GAMP® 5V
GAMP® 5 è una linea guida per la convalida dei sistemi automatizzati nell'industria farmaceutica. Il V-Model rappresenta il processo di sviluppo e convalida sotto forma di V, in cui ogni fase di sviluppo a sinistra corrisponde a una fase di test specifica a destra. Questo modello consente di garantire che i sistemi siano sottoposti a test rigorosi e che le norme regolamentari siano rispettate. Seguendo un approccio sequenziale, garantisce che tutte le fasi di documentazione e convalida siano eseguite in un ordine logico. All’interno del Modello a V è inoltre possibile definire le responsabilità tra fornitori e clienti. In questo modo, il modello tiene conto non solo degli aspetti tecnici ma anche di quelli organizzativi, facilitando la collaborazione tra le parti coinvolte in un progetto.

GCP - Good Clinical Practice
Le GCP, o Buone Pratiche Cliniche, comprendono linee guida riconosciute a livello internazionale che stabiliscono standard etici e scientifici per la pianificazione e la conduzione delle sperimentazioni cliniche. Queste linee guida garantiscono che i diritti, la sicurezza e il benessere dei partecipanti alla sperimentazione siano tutelati e che i dati raccolti durante le sperimentazioni siano attendibili e accurati.
GDP – Buone Pratiche di Distribuzione
Comprende misure e linee guida fondamentali per la corretta distribuzione dei prodotti farmaceutici. Queste pratiche sono concepite per preservare la qualità e l’integrità dei prodotti medicinali durante il loro trasporto lungo la catena di approvvigionamento. Le GDP coprono aspetti quali lo stoccaggio, il trasporto, la tracciabilità e la gestione dei rischi legati alla qualità. L’obiettivo è garantire che i prodotti giungano in modo sicuro, efficiente e integro ai consumatori finali.
GEP – Buone pratiche ingegneristiche
Le buone pratiche di ingegneria comprendono un insieme di norme e procedure applicate nella pianificazione, nella progettazione, nella realizzazione e nella manutenzione dei sistemi e dei progetti ingegneristici. Queste pratiche mirano a garantire che tutte le soluzioni tecniche e gli impianti funzionino in modo efficiente, sicuro e conforme ai requisiti normativi.
GLP – Buone pratiche di laboratorio
Le buone pratiche di laboratorio sono un insieme di norme che specificano i requisiti per l’organizzazione, la pianificazione e la conduzione di studi non clinici che coinvolgono sostanze e prodotti farmaceutici. Esse comprendono anche la documentazione dei risultati e il controllo di qualità di tali test.
GMP – Good Manufacturing Practice / cGMP – current Good Manufacturing Practice
Le GMP – Buone Pratiche di Fabbricazione e la loro versione più recente, le cGMP – Buone Pratiche di Fabbricazione Attuali, descrivono le linee guida e le normative volte a garantire una qualità costante dei prodotti farmaceutici e dei principi attivi. Queste pratiche comprendono vari aspetti della produzione, quali la gestione della qualità, i processi di fabbricazione e la manutenzione degli impianti, al fine di garantire la sicurezza, l’efficacia e il rispetto delle norme regolamentari.
GSP – Buone pratiche di stoccaggio
Le buone pratiche di conservazione prevedono norme e linee guida volte a conservare i prodotti in modo sicuro, efficace e tale da preservarne la qualità. Queste pratiche garantiscono che le condizioni di conservazione, quali la temperatura e l’umidità, siano adeguatamente controllate al fine di preservare l’integrità e l’efficacia dei prodotti.
GxP/cGxP
GxP sta per «Good x Practice» ed è un termine generico che indica varie linee guida e normative di qualità applicate in settori regolamentati quali quello farmaceutico, alimentare e dei dispositivi medici. La «x» in GxP può essere sostituita da diverse lettere per coprire diversi ambiti:
1. GLP: Buone pratiche di laboratorio – relative alla qualità e all’integrità dei risultati dei dati di laboratorio.
2. GMP: Buone pratiche di fabbricazione – relative alla garanzia della qualità durante la produzione.
3. PIB: Buone pratiche di distribuzione – relative allo stoccaggio e al trasporto adeguati dei prodotti.
4. GCP: Buone pratiche cliniche – relative agli standard etici e scientifici per le sperimentazioni cliniche.
5. GEP: Buone pratiche ingegneristiche – riguardano le pratiche consolidate nei progetti tecnici.
HACCP (Hazard Analysis and Critical Control Points)
L’HACCP è un sistema proattivo di gestione dei rischi concepito per garantire la sicurezza dei prodotti alimentari e farmaceutici. Il sistema HACCP identifica i potenziali pericoli in un processo di produzione e stabilisce i punti critici di controllo in cui è possibile intervenire per ridurre al minimo o eliminare tali pericoli.
HAZOP - Hazard and Operability Study
Questo metodo rappresenta un approccio sistematico che consente di identificare i potenziali rischi e vulnerabilità nei processi industriali, in particolare nell’industria chimica e farmaceutica. Gli studi HAZOP vengono condotti per individuare scostamenti rispetto alla modalità operativa prevista che potrebbero comportare pericoli e per valutarne l’impatto sulla sicurezza, l’efficienza e la qualità. La procedura consiste in un’analisi strutturata dei processi mediante l’uso di «parole guida» per identificare i potenziali punti di pericolo e le condizioni operative di malfunzionamento.
ICH - Consiglio internazionale per l’armonizzazione dei requisiti tecnici dei prodotti farmaceutici per uso umano
L'ICH, originariamente denominata «Conferenza internazionale sull'armonizzazione», è stata fondata nel 1990 dalla FDA, dalla Commissione europea, dal Ministero della Salute giapponese e dalle principali associazioni dell'industria farmaceutica. Con sede a Ginevra, l'ICH elabora linee guida standardizzate in materia di qualità, efficacia e sicurezza dei prodotti farmaceutici, quali le GCP (Buone pratiche cliniche) o le GMP (Buone pratiche di fabbricazione). Tali linee guida fungono da orientamenti per l'industria farmaceutica. Tra gli osservatori figurano l'OMS (Organizzazione mondiale della sanità) e l'AELS (Associazione europea di libero scambio). Nell’UE, queste linee guida sono adottate dall’EMA (Agenzia europea per i medicinali) e sono considerate norme dalle quali le aziende farmaceutiche dovrebbero discostarsi solo in casi eccezionali.
ICH Q9 - Gestione del rischio di qualità – Linee guida scientifiche
Il presente documento fornisce principi ed esempi di gestione dei rischi di qualità applicabili a vari aspetti delle misure di garanzia della qualità. Ciò include lo sviluppo, la produzione, la distribuzione, nonché i processi di ispezione e di presentazione/revisione lungo l’intero ciclo di vita dei principi attivi, dei prodotti farmaceutici, nonché dei prodotti biologici e biotecnologici.
In sintesi, il documento contiene linee guida e strumenti per la gestione dei rischi di qualità applicabili all’intera catena del valore dei prodotti farmaceutici.
IQ – Qualificazione dell’installazione
Questa fase del processo di convalida viene condotta per garantire che le apparecchiature, i sistemi o gli impianti siano correttamente installati e rispettino tutte le specifiche tecniche, i requisiti del produttore e le norme regolamentari. Ciò include, tra l’altro, l’accettazione di un impianto elettrico adeguato, l’esame dettagliato di tutti i segnali di ingresso e di uscita, nonché il corretto calcolo del valore misurato.
ISPE® - International Society for Pharmaceutical Engineering
L’ISPE è un’organizzazione senza scopo di lucro che promuove i progressi scientifici, tecnici e normativi nell’industria farmaceutica. Supporta i propri membri attraverso lo scambio di conoscenze, la formazione e le risorse relative all’ingegneria e ai processi regolamentati, e partecipa all’elaborazione di norme e regolamenti.
ISPE® GAMP® 5 - Un approccio basato sul rischio per la conformità dei sistemi informatizzati GxP
GAMP® 5 (Good Automated Manufacturing Practice) è una guida utilizzata per l’implementazione e la convalida dei sistemi informatizzati nell’industria farmaceutica. Propone un approccio basato sul rischio per garantire che tutti i sistemi automatizzati funzionino in conformità con i requisiti normativi applicabili e assicuri la qualità del prodotto e l’integrità dei dati desiderati. GAMP® 5 sottolinea l’importanza di un approccio basato sul ciclo di vita per la convalida dei sistemi, tenendo conto della pianificazione del progetto, delle specifiche, della verifica e della manutenzione.
JP – Farmacopea giapponese
La Farmacopea giapponese (JP) fornisce norme relative alla qualità, alla sicurezza e all’efficacia dei prodotti farmaceutici in Giappone. Contiene norme obbligatorie per la produzione, i test e l’uso dei prodotti farmaceutici.
LVP – Prodotti parenterali ad alto volume
I prodotti parenterali ad alto volume (LVP) sono prodotti farmaceutici sterili confezionati in contenitori di capacità superiore a 100 ml. Questi prodotti sono utilizzati principalmente per la somministrazione endovenosa di liquidi contenenti elettroliti, sostanze nutritive o farmaci. Gli LVP sono sottoposti a rigorosi processi di sterilizzazione o filtrazione asettica, al fine di garantirne la sicurezza e l’efficacia.
OOE – Out-of-Expectation
I risultati «Out of Expectation» (OOE) sono risultati che si rivelano essere anomalie isolate e, dal punto di vista statistico, non hanno un significato rilevante. Generalmente non indicano un problema sistemico. I risultati OOE sono solitamente atipici o divergenti e non corrispondono agli altri dati esistenti. A differenza di un risultato «fuori specifica» (OOS), i risultati OOE non violano i limiti stabiliti dalla specifica.
OOS – Out-of-Specification
Il termine «fuori specifica» (OOS) indica i risultati dei test che non soddisfano i criteri di accettazione stabiliti, come definiti nelle farmacopee ufficiali o nei documenti specifici dell’azienda. Il termine è utilizzato principalmente nel contesto delle normative della FDA. I risultati OOS sono risultati di test che non rispettano gli standard specificati. La gestione di tali scostamenti è una parte essenziale dei sistemi di garanzia della qualità quali ISO 9001, BPF e BPL.
OOT – Out-of-Trend
Il termine OOT descrive un risultato che rientra nei limiti specificati ma presenta una tendenza percepibile nella valutazione statistica. Questi risultati sono spesso definiti «fuori tendenza» (OOT). Un risultato OOT indica che, sebbene i risultati rientrino ancora nelle specifiche stabilite, esiste una tendenza o un cambiamento nel tempo che richiede particolare attenzione. Tali tendenze possono essere importanti per identificare rapidamente potenziali problemi e garantire la stabilità dei processi.
OQ – Qualificazione operativa
L’OQ, o Qualificazione Operativa, è una fase cruciale nel processo di convalida delle apparecchiature e dei sistemi nei settori regolamentati, quali l’industria farmaceutica e quella delle tecnologie mediche. Essa verifica e documenta che tutte le apparecchiature, i sistemi o i processi funzionino correttamente nell’ambiente previsto e su tutto il loro campo operativo. Durante la fase di OQ vengono eseguiti protocolli e procedure di test specifici per garantire che tutti i parametri operativi rispettino le specifiche stabilite.
PAT - Process Analytical Technology
Nei settori farmaceutico e biotecnologico, la tecnologia analitica di processo (PAT) indica un sistema che consente di analizzare e controllare i processi di produzione attraverso misurazioni in tempo reale degli attributi critici di qualità (CQA) del prodotto. L'obiettivo della PAT è ottenere una migliore comprensione e un migliore controllo dei processi di produzione al fine di ottimizzare la qualità dei prodotti, riducendo al contempo i costi e i tempi di produzione.
PCS - Sistema di controllo di processo
Un sistema di controllo di processo è un sistema integrato di tecnologie e procedure utilizzato per monitorare e controllare i processi di produzione. Esso garantisce che tali processi funzionino in modo efficiente, in tutta sicurezza e entro i parametri specificati. Nella produzione farmaceutica, un PCS viene utilizzato per garantire che i prodotti intermedi e finiti, come i principi attivi farmaceutici (API), siano conformi alle specifiche e agli standard di qualità.
PDA® Parenteral Drug Association
La Parenteral Drug Association (PDA®) è un’organizzazione internazionale impegnata nel progresso scientifico e normativo nei settori farmaceutico e biotecnologico. Supporta i professionisti di questi settori fornendo formazione, competenze e linee guida per migliorare la qualità e la sicurezza dei farmaci parenterali (cioè somministrati per via non orale) e dei prodotti correlati. La PDA® è nota per il suo ruolo nell’elaborazione delle migliori pratiche e degli standard. I suoi rapporti tecnici offrono consigli pratici per un’ampia gamma di applicazioni e sono spesso citati nelle norme e nei regolamenti.
PHA - Analisi preliminare dei rischi
Questo metodo è una forma iniziale di analisi dei rischi utilizzata durante la fase di pianificazione di un progetto o in occasione dell’introduzione di nuovi processi e prodotti. L’obiettivo dell’analisi preliminare dei pericoli (PHA) è identificare i potenziali pericoli e valutare i rischi prima del completamento della progettazione. L’analisi tiene conto dei possibili eventi che potrebbero causare pericoli, del loro impatto e delle possibili misure di riduzione del rischio.
PIC/S® – Pharmaceutical Inspection Cooperation Scheme
Il Programma di cooperazione in materia di ispezione farmaceutica (PIC/S®) è un programma internazionale di cooperazione inizialmente istituito come successore della Convenzione sull’ispezione farmaceutica. L’obiettivo del PIC/S® è promuovere la cooperazione e l’armonizzazione tra le autorità di vigilanza delle Buone Pratiche di Fabbricazione (BPF) in tutto il mondo. Ciò viene realizzato standardizzando i processi di ispezione e migliorando la comunicazione tra gli organismi di regolamentazione e l’industria farmaceutica. Pubblicando linee guida e raccomandazioni, il PIC/S® contribuisce a garantire la produzione e la sicurezza dei prodotti farmaceutici a livello globale. Le norme complete fornite dal PIC/S® contribuiscono a migliorare la garanzia di qualità e a evitare le cosiddette ispezioni multiple.
PPQ (Process Performance Qualification)
La qualificazione delle prestazioni di processo (PPQ) è una fase cruciale della convalida di processo, in particolare nella seconda fase denominata qualificazione di processo. Essa va oltre la qualificazione delle prestazioni, valutando le prestazioni a lungo termine e la robustezza del processo di produzione. Secondo il GAMP® 5, la PPQ amplia la qualificazione di un impianto di produzione di prodotti medici e farmaceutici dopo il completamento della qualificazione delle prestazioni.
PQ – Qualificazione delle prestazioni
La qualificazione delle prestazioni (PQ) è la verifica documentata che gli impianti, i sistemi e le attrezzature funzionino in modo efficiente e con prestazioni ripetibili in conformità ai requisiti approvati. Ciò include test in condizioni reali, la conferma della conformità agli standard di qualità, la valutazione della riproducibilità dei risultati, nonché una documentazione e un’analisi meticolosa dei dati.
PQR – Revisione della qualità del prodotto
La Revisione della Qualità del Prodotto (PQR) è una valutazione periodica obbligatoria per legge che garantisce che i prodotti farmaceutici siano costantemente fabbricati e controllati in conformità ai requisiti cGMP in materia di qualità, sicurezza ed efficacia. Oltre all’analisi retrospettiva, la PQR assicura anche il monitoraggio in tempo reale dei processi e il miglioramento continuo, fornendo una panoramica completa di tutti i dati rilevanti. Attraverso l’applicazione di strumenti statistici, si prevedono le deviazioni e si identificano le tendenze, consentendo di adottare misure correttive e preventive se necessario. La frequenza con cui viene effettuata la revisione dipende, tra gli altri fattori, dai risultati storici della revisione stessa, ma deve essere effettuata almeno una volta all’anno.
Manutenzione predittiva
Questo metodo utilizza tecnologie avanzate per il monitoraggio in tempo reale e l’analisi dei dati al fine di prevedere quando è necessaria la manutenzione. Ciò consente di individuare eventuali guasti ed effettuare la manutenzione solo quando necessario, prolungando la durata delle apparecchiature e riducendo i tempi di fermo macchina e i costi di manutenzione. Un esempio in tal senso è costituito dai sistemi di monitoraggio continuo come il sistema Kaye LabWatch.
Manutenzione preventiva
La manutenzione preventiva consiste in attività di manutenzione pianificate che vengono eseguite indipendentemente dallo stato dell’apparecchiatura. L’obiettivo è evitare i guasti e prolungare la durata di vita delle apparecchiature. Questo approccio proattivo garantisce che le apparecchiature funzionino in modo efficiente e affidabile, riducendo così i tempi di fermo imprevisti e le riparazioni potenzialmente costose.
Convalida prospettica o convalida pre-commercializzazione
La validazione prospettica consiste in attività di validazione condotte prima che un prodotto venga fabbricato e immesso in commercio su base regolare. L'obiettivo è garantire che un processo o un sistema soddisfi gli standard richiesti in materia di qualità, sicurezza ed efficacia prima dell'uso commerciale. Questo processo comprende la pianificazione, l'esecuzione e la documentazione dei test al fine di conformarsi ai requisiti normativi.
PS – Vapore purificato
Il vapore purificato è quello che soddisfa rigorosi criteri di purezza per essere considerato Acqua per Iniezioni (WFI) una volta condensato. Nell’industria farmaceutica, il vapore purificato viene utilizzato principalmente per la sterilizzazione dei componenti a contatto con i prodotti. Inoltre, viene utilizzato per umidificare le riserve d’aria nelle camere bianche e negli isolatori al fine di garantire un ambiente controllato e sterile.
PV – Convalida dei processi
La convalida dei processi è una procedura graduale e documentata volta a garantire che i processi, nei parametri di progettazione stabiliti, siano in grado di produrre in modo coerente un prodotto finale della qualità richiesta. L’ambito della convalida è determinato in larga misura da un’analisi dei rischi effettuata in precedenza. Maggiore è il rischio, maggiore è lo sforzo di convalida richiesto.
PW - Acqua purificata
L'acqua purificata è quella che è stata liberata dalle impurità chimiche e microbiologiche mediante vari processi, quali la distillazione, l'osmosi inversa o lo scambio ionico. Viene utilizzata principalmente nell'industria farmaceutica, dove vigono elevati requisiti di purezza ma non sono richieste sterilità o condizioni apirogene. L'acqua purificata viene utilizzata nella produzione di prodotti farmaceutici non iniettabili, come solvente o come base per la produzione di prodotti quali le soluzioni per dialisi, a condizione che soddisfi determinati requisiti di purezza, come il test delle endotossine secondo le norme della farmacopea.
QA – Garanzia della qualità
La garanzia della qualità (QA) è un processo sistematico incentrato sul monitoraggio e sul miglioramento degli standard di qualità nella produzione (orientata ai processi) e nella fornitura di prodotti o servizi. Nell’industria farmaceutica, la garanzia della qualità assicura che tutti i prodotti rispettino gli standard di qualità e i requisiti normativi richiesti, dalla verifica della qualità delle materie prime all’esame completo dei prodotti finali.
QbD – Quality-by-Design
L’Agenzia europea per i medicinali (EMA) sostiene l’applicazione del concetto di «Qualità per Progettazione» (QbD) per ottimizzare la produzione farmaceutica. Questo approccio garantisce la qualità dei prodotti farmaceutici attraverso metodi statistici e analitici, nonché la gestione dei rischi. Si tratta di identificare e controllare le fonti di variabilità al fine di garantire che i medicinali rispettino le caratteristiche predefinite sin dall’inizio. Il concetto utilizza analisi multivariate e strumenti moderni per comprendere meglio gli attributi critici e i parametri di produzione, consentendo miglioramenti continui.
QC – Controllo di qualità
Il controllo qualità (QC) è un processo sistematico nell’industria manifatturiera volto a garantire che i prodotti (con particolare attenzione al prodotto stesso) rispettino gli standard di qualità stabiliti. Il QC consiste nel testare e ispezionare i prodotti in diverse fasi della produzione per assicurarsi che rispettino le specifiche e siano privi di difetti. Questo processo include l’identificazione e la correzione dei difetti, nonché la verifica della conformità alle normative e agli standard.
SGC – Sistema di gestione della qualità
Un sistema di gestione della qualità (QMS) nell’ambito delle buone pratiche di fabbricazione (BPF) è un sistema strutturato di procedure, processi e risorse progettato per garantire la qualità e la sicurezza dei prodotti farmaceutici durante l’intero processo di produzione. Esso comprende tutti gli aspetti della gestione della qualità, tra cui la pianificazione, il controllo, la garanzia della qualità e il miglioramento continuo, al fine di conformarsi ai requisiti normativi e garantire l’efficacia e la sicurezza dei medicinali.
QP – Qualification Protocol
A Qualification Protocol (QP) is a written plan or procedure that details how qualification is to be achieved. It includes specific qualification requirements for each piece of equipment, system requirement, and product requirement.
QP – Persona qualificata
La Persona Qualificata in ambito farmaceutico svolge un ruolo chiave nella normativa farmaceutica europea, essendo responsabile della produzione, dei test e dell’immissione in commercio dei prodotti medicinali in conformità con la normativa. Garantisce inoltre una documentazione completa della conformità ai requisiti legali.
QSM – Manuale del Sistema di Qualità
Un Manuale del Sistema di Qualità è un documento completo che descrive la struttura, i processi e le politiche del Sistema di Gestione della Qualità (QMS) di un’azienda. Stabilisce gli standard e le procedure volte a garantire che i prodotti e i servizi soddisfino i requisiti di qualità richiesti. Il manuale funge da guida per tutti i dipendenti al fine di raggiungere gli obiettivi di qualità dell’azienda e garantire il rispetto dei requisiti legali e specifici di ciascun settore.
Qualificazione
Il termine «qualificazione» nel contesto GxP si riferisce al processo di verifica dell’idoneità di un dispositivo, di un impianto o di un sistema allo scopo previsto. È difficile individuare la prima menzione del termine «qualificazione» nella normativa GxP, ma essa risale alla fine degli anni ’70, quando la FDA introdusse la convalida nell’ambito delle buone pratiche di fabbricazione (GMP). Questo processo comprende le qualificazioni di progettazione, installazione, funzionamento e prestazione (DQ, IQ, OQ, PQ). Il processo esatto di qualificazione può variare a seconda del contesto e del dispositivo o sistema specifico. La qualificazione è suddivisa in singole fasi esecutabili. Costituisce una componente della convalida e riguarda le prestazioni e le caratteristiche di sistemi, apparecchiature, strumenti, impianti e software. Comprende generalmente le seguenti fasi:
1. URS (User Requirement Specification): documento che raccoglie e definisce i requisiti per un sistema o un prodotto specifico.
2. DQ (Qualificazione di progettazione): processo di verifica che conferma che la progettazione dell’apparecchiatura o del sistema soddisfi tutti i requisiti predefiniti per lo scopo previsto.
3. FAT/SAT (Test di accettazione in fabbrica/Test di accettazione in loco): il FAT è un processo di collaudo pre-spedizione effettuato presso la sede del produttore per confermare la progettazione e la conformità operativa del sistema. Il SAT convalida la corretta installazione e le prestazioni funzionali del sistema presso la sede del cliente prima dell’inizio completo dell’esercizio.
4. IQ (Qualificazione dell’installazione): verifica che l’apparecchiatura o il sistema sia correttamente installato e funzioni secondo i parametri previsti nell’ambiente previsto.
5. OQ (Qualificazione operativa): verifica che l’apparecchiatura o il sistema funzioni come previsto in tutta l’area operativa nel proprio ambiente specifico.
6. PQ (Qualificazione delle prestazioni): conferma e documentazione del fatto che l’apparecchiatura o il sistema sia in grado di funzionare in modo coerente secondo i parametri definiti nelle URS (User Requirement Specifications)
Convalida retrospettiva
La validazione retrospettiva consiste nel riesaminare e analizzare i dati di produzione esistenti e le registrazioni dei lotti al fine di valutare la coerenza e le prestazioni di un processo già utilizzato. L'obiettivo è determinare se il processo abbia costantemente prodotto prodotti con le caratteristiche di qualità desiderate e se sia conforme agli standard di qualità e alle normative sulla base dei dati storici.
Rivalidazione
La rivalidazione è il processo di rivalutazione e ripetizione delle attività di validazione al fine di garantire che i sistemi, i processi o le attrezzature continuino a rispettare gli standard stabiliti di qualità e prestazioni. Consiste nell’analisi dei dati di prestazione esistenti ed è fondamentale per mantenere lo stato di validazione, in particolare quando si verificano cambiamenti significativi o per garantire la conformità continua ai requisiti normativi.
Accettazione del rischio
L’accettazione del rischio si riferisce alla volontà di accettare il rischio, sia in modo formale che passivo. Anche con buone pratiche di gestione del rischio, non è possibile eliminare tutti i rischi. Pertanto, il rischio viene spesso ridotto a un livello specifico e accettabile, determinato in base alla situazione.
Analisi del rischio
L’analisi dei rischi consiste nella valutazione dei rischi associati ai pericoli identificati. Si tratta del processo qualitativo o quantitativo che mette in relazione la probabilità di verificarsi con la gravità del danno potenziale. In alcuni strumenti di gestione dei rischi, anche la capacità di rilevare il danno (rilevabilità) gioca un ruolo nella valutazione del rischio.
Valutazione del rischio
Valutazione del verificarsi di un rischio identificato e valutazione della sua probabilità e del suo impatto. Domande generali da considerare:
1. Cosa potrebbe andare storto?
2. Qual è la probabilità che le cose vadano male?
3. Quali sono le conseguenze (gravità)?
Comunicazione del rischio
Scambio di informazioni sui rischi e sulla gestione dei rischi tra tutti i reparti coinvolti nel processo, compresi il controllo qualità, la gestione della qualità e la direzione esecutiva.
Controllo del rischio
Stabilire criteri di accettazione del rischio, di riduzione del rischio e di accettazione del rischio. Il controllo dei rischi consiste nel prendere decisioni volte a ridurre e/o accettare i rischi. L'obiettivo del controllo dei rischi è ridurre il rischio a un livello accettabile. Lo sforzo di controllo dei rischi deve essere proporzionale all'entità del rischio.
Il controllo dei rischi potrebbe concentrarsi sulle seguenti questioni:
1. Il rischio è superiore a un livello accettabile?
2. Cosa si può fare per ridurre o eliminare i rischi?
3. Qual è il giusto equilibrio tra benefici, rischi e risorse?
4. Vengono introdotti nuovi rischi man mano che quelli identificati vengono controllati?
Valutazione dei rischi
La valutazione dei rischi mette a confronto i rischi identificati e analizzati con criteri di rischio prestabiliti.
Identificazione dei rischi
Identificare, rilevare e documentare i rischi potenziali che possono influire sulla qualità e sulla sicurezza è un elemento essenziale di una gestione efficace dei rischi. Questo processo consiste nel valutare sistematicamente le possibili fonti di rischio al fine di attuare strategie di mitigazione adeguate.
Gestione dei rischi
La gestione dei rischi è un elemento centrale dell'ambiente GxP durante l'intero ciclo di vita di un impianto/processo/sistema/strumento e fa parte delle direttive e delle normative. Il processo di gestione dei rischi mira a garantire che tutti i rischi siano identificati, valutati e adeguatamente controllati al fine di garantire la qualità e la sicurezza dei prodotti farmaceutici. Le cinque fasi fondamentali della gestione dei rischi sono:
1. Identificazione dei rischi
1. Valutazione dei rischi
2. Controllo dei rischi
3. Comunicazione dei rischi
4. Revisione dei rischi
Strumenti di gestione dei rischi
La gestione dei rischi di qualità fornisce metodi scientifici e pratici per il processo decisionale nella gestione dei rischi, basati sulla valutazione della probabilità, della gravità e della rilevabilità dei rischi. Gli strumenti tradizionali e moderni di gestione dei rischi possono essere applicati in combinazione per garantire flessibilità. Questi metodi sono adattati alla complessità e alla criticità delle questioni da affrontare. Una serie di strumenti quali FMEA, FTA, HACCP, PHA e HAZOP supportano questo processo.
Riduzione del rischio
La riduzione dei rischi consiste nell’agire per diminuire o evitare i rischi di qualità quando superano un livello accettabile. Sebbene le misure contribuiscano a ridurre la gravità e la probabilità dei danni e a migliorare la rilevabilità, possono anche introdurre nuovi rischi o influenzare quelli esistenti. Di conseguenza, la valutazione dei rischi deve essere riesaminata dopo l’attuazione delle misure di mitigazione dei rischi.
Revisione dei rischi
Si riferisce alla revisione e alla valutazione periodiche del processo di gestione dei rischi e dei relativi risultati, al fine di garantire che rimanga aggiornato ed efficace. La gestione dei rischi deve essere integrata in modo continuativo nel processo di gestione della qualità, con meccanismi di monitoraggio e valutazione continua. I risultati devono essere regolarmente rivisti e adeguati per integrare nuove conoscenze. Le modifiche, quali ispezioni programmate o richiami non pianificati, devono essere integrate nel processo in base ai risultati della revisione dei rischi.
SAL – Sterility Assurance Level
Il livello di garanzia di sterilità, noto anche come SAL, descrive la probabilità che un singolo prodotto rimanga contaminato dopo il processo di sterilizzazione. Questo parametro è utilizzato principalmente nella produzione di prodotti farmaceutici sterili e dispositivi medici.
Sanificazione
La sanificazione è un processo articolato in più fasi e può generalmente essere suddivisa in diverse fasi comuni:
1. Preparazione: rimozione dei materiali superflui e fornitura di prodotti per la pulizia e la disinfezione.
2. Pulizia: rimozione completa dello sporco e delle sostanze organiche dalle superfici.
3. Risciacquo: rimozione dei residui di detergente tramite un risciacquo accurato.
4. Disinfezione: applicazione di disinfettanti per eliminare i microrganismi residui; nella disinfezione a freddo, gli agenti chimici vengono utilizzati a bassa temperatura.
5. Ispezione e documentazione: verifica del processo di disinfezione e documentazione di tutte le misure volte a garantire gli standard igienici.
Le differenze tra la disinfezione a caldo e quella a freddo risiedono nell’intervallo di temperatura e nel metodo di riduzione dei microrganismi:
1. La disinfezione a caldo utilizza temperature comprese tra 80 e 90 °C, come acqua calda o vapore, per eliminare batteri, virus e funghi, ma è dispendiosa in termini energetici e può causare l’usura dei materiali.
2. La disinfezione a freddo utilizza agenti chimici a bassa temperatura, ideale per i materiali sensibili alla temperatura, ma richiede un'attenta selezione e manipolazione dei prodotti chimici.
SAT – Test di accettazione in loco
Un test di accettazione in loco (SAT) è un processo fondamentale che garantisce che una macchina o un sistema sia correttamente installato, configurato e operativo presso la sede del cliente. Valuta se l’apparecchiatura soddisfa i requisiti operativi e documenta lo stato attuale al fine di registrare eventuali scostamenti rispetto alle specifiche. Il processo comprende la verifica dell’installazione, della funzionalità dei componenti, della conformità alle norme di sicurezza e dei test di prestazione per garantire la qualità e la sicurezza prima dell’inizio del funzionamento regolare.
SIP – Steam in Place
La sterilizzazione a vapore in loco (SIP) è un processo fondamentale nell’industria farmaceutica per garantire la sterilità dei sistemi installati in modo permanente, quali serbatoi, tubazioni e bioreattori, nella produzione asettica. Questo processo utilizza vapore saturo per eliminare i microrganismi senza richiedere lo smontaggio delle apparecchiature. Nel processo SIP vengono applicate le stesse norme e regolamenti previsti per le autoclavi a vapore e gli sterilizzatori a vapore. Vengono prese in considerazione le norme pertinenti relative alla sterilizzazione a calore umido, quali la norma EN 285 o la norma ISO 17665. In generale, il processo CIP (Clean-In-Place) precede il processo SIP, preparando l’apparecchiatura alla sterilizzazione.
SMF – Site Master File
Un Site Master File (SMF) è una parte fondamentale della documentazione nella produzione farmaceutica, contenente informazioni su un sito di produzione e sui suoi impianti. Viene redatto dal produttore farmaceutico per garantire la conformità alle buone pratiche di fabbricazione (BPF) e alle norme regolamentari. L’SMF comprende i dettagli del sito, le qualifiche del personale, i processi di produzione, i sistemi di controllo della qualità, le condizioni di distribuzione e trasporto, nonché le certificazioni. Costituisce un documento essenziale per le autorità di regolamentazione, le valutazioni dei clienti e le ispezioni.
SOP – Procedura operativa standard
Istruzioni di lavoro documentate che descrivono in dettaglio i processi e le attività eseguite regolarmente. Queste istruzioni servono a garantire coerenza e qualità nell’esecuzione dei processi. Le procedure operative standard (SOP) sono fondamentali per garantire che tutti i dipendenti rispettino gli standard e le normative richieste, assicurando così la qualità dei prodotti, la sicurezza e la conformità normativa.
Qualità del vapore
Nella sterilizzazione a vapore, la qualità del vapore si riferisce alle proprietà specifiche del vapore necessarie per una sterilizzazione efficace. Definisce il rapporto tra la massa del vapore e quella dell’acqua in una miscela vapore-acqua.
Le seguenti proprietà del vapore sono importanti per la sterilizzazione:
1. Un elevato contenuto energetico per un trasferimento di calore ottimale e il raggiungimento delle temperature di sterilizzazione.
2. Maggiore capacità di penetrazione per garantire una copertura completa degli oggetti da sterilizzare.
3. Capacità di condensare e spostare l’aria dalla camera, facilitando una sterilizzazione efficace.
Una scarsa qualità del vapore può compromettere la sterilizzazione, poiché il trasferimento di calore e la penetrazione del vapore possono essere ostacolati. Di conseguenza, il monitoraggio e il controllo della qualità del vapore durante la sterilizzazione a calore umido sono essenziali.
SVP - Small Volume Parenteral
I Small Volume Parenteral (SVP) sono soluzioni iniettabili sterili generalmente confezionate in volumi inferiori a 100 ml. Queste soluzioni sono confezionate in diversi contenitori a seconda dell’uso previsto. Gli SVP sono comunemente utilizzati per la somministrazione di farmaci e devono soddisfare rigorosi requisiti di sterilizzazione.
Studio di penetrazione della temperatura (calore)
L’obiettivo di uno studio di penetrazione della temperatura è determinare le caratteristiche di riscaldamento e raffreddamento di una combinazione prodotto/confezione in uno specifico processo di sterilizzazione, al fine di stabilire processi termici sicuri e valutare gli scostamenti di processo. Lo studio deve essere progettato per esaminare in modo adeguato e accurato tutti i fattori critici che influenzano i tassi di riscaldamento associati al prodotto, alla confezione e al processo. Gli studi di penetrazione vengono spesso condotti in parallelo con gli studi di distribuzione della temperatura.
Studio di mappatura termica
Gli studi di mappatura termica trovano applicazione in vari ambiti della gestione delle GMP, nonché in diverse direttive e norme. Vengono condotti laddove la temperatura è fondamentale per la qualità del processo e, in ultima analisi, per la qualità del prodotto finale. Ciò include i processi di sterilizzazione, i sistemi di raffreddamento e congelamento, i magazzini, le camere di stabilità e i contenitori di trasporto all’interno della catena del freddo. Ad esempio, in un’autoclave a vapore vengono determinati il punto freddo e il punto caldo, mentre la mappatura della temperatura in un magazzino consente, tra l’altro, di posizionare sensori di monitoraggio fissi.
Tracciabilità
La tracciabilità significa generalmente poter seguire tutte le fasi di un prodotto o di un processo di un lotto, nonché le azioni intraprese dall’origine delle materie prime fino alla distribuzione finale del prodotto finito. Ad esempio, la tracciabilità nella taratura di un sensore di temperatura significa che la taratura e la regolazione possono essere ricondotte a uno standard nazionale di temperatura.
URS – Specifiche dei requisiti utente
Si tratta di un documento che descrive i requisiti e le aspettative del cliente relativi a un nuovo prodotto o sistema. Definisce ciò che il sistema deve realizzare e, insieme ai requisiti tecnici e normativi, costituisce la base del documento di specifiche. Il documento di specifiche viene generalmente redatto dal cliente o dal committente.
Questo documento è una componente del Modello a V. Raccoglie i requisiti provenienti da diverse fonti e supporta la progettazione, la messa in servizio, la qualificazione, nonché il funzionamento e la manutenzione di un sistema. Gli attributi critici di qualità e i parametri di processo sono componenti importanti da identificare per supportare il processo basato sul rischio di qualità. Le specifiche possono essere concepite in modo flessibile per soddisfare le esigenze di un’operazione versatile e sono documenti dinamici che vengono aggiornati quando si verificano dei cambiamenti.
USP® – United States Pharmacopeia
La Farmacopea degli Stati Uniti (USP®) è un’organizzazione americana senza scopo di lucro che elabora standard per la garanzia della qualità dei farmaci e degli integratori alimentari. Questi standard sono fondamentali per la conformità normativa nell’industria farmaceutica globale.
Convalida
La convalida è il processo documentato volto a verificare che un sistema, un processo, un'apparecchiatura o un prodotto soddisfi in modo affidabile i requisiti specifici e gli standard di qualità. Questo processo garantisce che tutti i parametri critici siano controllati e producano sistematicamente risultati riproducibili, al fine di garantire sia la sicurezza che l’efficacia del prodotto finale. Pertanto, la convalida costituisce la prova documentata che tutte le procedure, i processi, gli impianti, i sistemi, i materiali e le attrezzature rispettano i requisiti GxP e forniscono i risultati attesi.
Matrice di convalida
Soprattutto nelle convalide complesse, la matrice di convalida facilita il monitoraggio. Si tratta di un documento strutturato o di uno strumento che rappresenta la relazione tra i vari requisiti di convalida e gli elementi da convalidare, quali sistemi, processi o attrezzature. Questa matrice consente di garantire che tutti gli aspetti di un progetto rispettino le norme regolamentari e interne all’azienda.
In genere, una matrice di convalida include informazioni su:
1. Requisiti di convalida: criteri specifici da soddisfare in base alle direttive normative e agli standard aziendali.
2. Elementi da convalidare: elenco dei sistemi, dei processi o dei componenti da convalidare.
3. Test e criteri: metodi e procedure applicati per confermare la conformità ai requisiti.
4. Documentazione: riferimenti ai documenti contenenti i risultati e le prove della convalida.
• Responsabilità: assegnazione dei compiti a persone o team specifici per lo svolgimento delle attività di convalida.
Piano di convalida
La pianificazione della convalida è un processo essenziale nella garanzia della qualità, in cui si verifica che un sistema o un prodotto soddisfi i requisiti stabiliti. A tal fine, vengono pianificati e documentati test e ispezioni specifici. Oltre alla pianificazione, è spesso necessaria un’analisi dei rischi per identificare potenziali punti deboli e sviluppare misure di convalida mirate al fine di mitigare i rischi.
In molti settori, in particolare in quello farmaceutico, medico e alimentare, il rispetto dei requisiti normativi guida la pianificazione della convalida. È fondamentale che tutti i test e le ispezioni rispettino tali normative per garantirne la conformità. Una documentazione approfondita del processo di convalida è essenziale per dimostrare il rispetto dei requisiti di qualità, in particolare durante gli audit o le ispezioni.
Protocollo di convalida
Un protocollo di validazione è una sintesi dettagliata e scritta che descrive test e procedure specifiche volte a verificare se un prodotto soddisfa i requisiti previsti per il suo scopo. Esso include istruzioni per la validazione dei criteri di accettazione e la necessaria documentazione dei risultati. Il protocollo è più mirato rispetto al piano di validazione e si concentra sull’attuazione pratica della validazione per processi o prodotti specifici.
Rapporto di convalida
Al termine delle attività di convalida, il rapporto di convalida documenta i risultati e valuta se i requisiti di convalida sono stati soddisfatti. Il rapporto include l’analisi e l’interpretazione dei dati, indica se i criteri di accettazione sono stati raggiunti e fornisce raccomandazioni per le azioni future.
VMP – Piano generale di convalida
Il Piano generale di convalida (VMP) è un documento strategico che guida tutte le attività di convalida di uno stabilimento di produzione al fine di garantire la qualità costante dei prodotti e la conformità agli standard di qualità. In quanto elemento essenziale dell’impegno di un’azienda in materia di qualità, il VMP garantisce che i prodotti e i processi siano sistematicamente convalidati. Sostiene la coerenza e il controllo della produzione, riduce al minimo i rischi e garantisce la conformità normativa grazie a una documentazione dettagliata e all’allineamento con le normative vigenti. Inoltre, il VMP ottimizza l’utilizzo delle risorse e fornisce istruzioni chiare per ridurre al minimo gli errori. Deve essere conforme ai requisiti normativi applicabili, quali quelli della FDA e dell’UE. In generale, il VMP definisce la strategia di convalida dell’azienda e delinea e documenta gli obiettivi, le responsabilità, gli approcci e gli aspetti chiave di un programma di convalida.
WFI – Acqua per preparazioni iniettabili
L’acqua per preparazioni iniettabili (WFI) è un tipo di acqua altamente purificata, utilizzata specificamente nella produzione di prodotti farmaceutici destinati alla somministrazione parenterale. Funge da veicolo per sciogliere o diluire sostanze o preparati destinati ad essere iniettati nell’organismo. La WFI deve soddisfare rigorosi requisiti di qualità per garantire che sia priva di impurità e contaminazione microbiologica. Nell’industria farmaceutica, è un elemento essenziale per garantire la sicurezza e l’efficacia dei preparati iniettabili.
OMS - Organizzazione Mondiale della Sanità
L’Organizzazione mondiale della sanità (OMS), fondata nel 1948 e con sede a Ginevra, funge da autorità di coordinamento per le questioni internazionali di sanità pubblica. Il suo obiettivo è creare un futuro migliore e più sano per le popolazioni di tutto il mondo.
WIP – Washing-in-Place
WIP (Washing In Place) indica la pulizia e la disinfezione semiautomatizzate, ad esempio delle macchine di riempimento, mediante l’iniezione di agenti detergenti e disinfettanti appropriati nel sistema. A differenza del CIP (Clean-In-Place), il WIP richiede un ulteriore intervento di pulizia manuale.
Valore Z
Il valore Z è un parametro microbiologico che caratterizza il comportamento di distruzione dei microrganismi durante la sterilizzazione. Descrive l’aumento di temperatura necessario per ridurre il valore D di un fattore dieci, il che comporta una riduzione logaritmica dei microrganismi. Il valore Z indica la sensibilità dei microrganismi alle variazioni di temperatura ed è essenziale per garantire un’efficace riduzione dei microrganismi con un impatto minimo sul prodotto.
ZLG - Ufficio centrale dei Länder per la tutela della salute in materia di medicinali e dispositivi medici
L'Ufficio centrale dei Länder per la tutela della salute in materia di medicinali e dispositivi medici (ZLG) è un'istituzione tedesca che coordina la cooperazione tra gli Stati federali sulle questioni relative alla tutela della salute. Svolge un ruolo importante nell'armonizzazione e nel monitoraggio delle norme relative ai medicinali e ai dispositivi medici in Germania. Lo ZLG supporta le autorità statali nella sorveglianza, nell’approvazione e nella certificazione di prodotti e processi in ambito medico al fine di garantirne la sicurezza e l’efficacia. Grazie a questo approccio coordinato, lo ZLG contribuisce a garantire elevati standard di qualità in materia di tutela della salute.